Na segunda‑feira, 19 de julho, a Agência Nacional de Vigilância Sanitária (Anvisa) concedeu aprovação regulatória a um novo medicamento para pacientes adultos com câncer de pulmão de não pequenas células (CPNPC) avançado. A liberação ocorreu no Brasil, que agora ocupa a segunda posição mundial a autorizar a terapia, depois dos Estados Unidos.
Detalhes da aprovação e perfil do medicamento
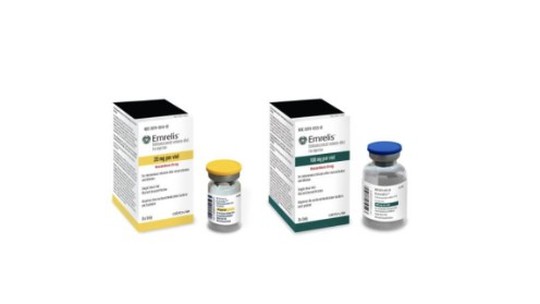
O fármaco, conhecido comercialmente como Emrelis, contém o princípio ativo telisotuzumabe vedotina, desenvolvido pela biofarmacêutica americana AbbVie. Ele se destina a casos de CPNPC não escamoso, localmente avançado ou metastático, que já passaram por tratamentos prévios e apresentam alta superexpressão da proteína c‑Met.
O estudo clínico que sustentou a decisão da Anvisa foi a fase 2 LUMINOSITY, que avaliou a eficácia em pacientes previamente tratados. Segundo os resultados, 34,6% dos participantes registraram redução mensurável do tumor, embora esse número não signifique cura.
Os efeitos adversos mais frequentes observados foram:
- Neuropatia periférica
- Fadiga
- Diminuição do apetite
- Edema periférico
Esses eventos são típicos de anticorpos‑droga conjugados que atuam sobre o receptor tirosina‑quinase c‑Met, cuja superexpressão está presente em cerca de 25% dos pacientes com CPNPC avançado e EGFR selvagem, conferindo pior prognóstico.
Impacto do novo tratamento no cenário brasileiro
O câncer de pulmão permanece a principal causa de morte por neoplasia no mundo, com estimativas de 2,65 milhões de novos casos e 1,8 milhão de óbitos em 2024. No Brasil, o Instituto Nacional do Câncer (Inca) registrou mais de 31 mil mortes em 2023 e projeta mais de 35 mil novos diagnósticos anuais entre 2026 e 2028.
A introdução de Emrelis pode representar um avanço significativo para pacientes que já esgotaram opções terapêuticas convencionais. Ao direcionar especificamente a via c‑Met, a droga oferece uma alternativa personalizada, potencialmente aumentando a sobrevida e a qualidade de vida.
Entretanto, a aprovação regulatória não garante acesso imediato. O preço do medicamento será definido pela Câmara de Regulação do Mercado de Medicamentos (CMED), que segue prazos legislados. Essa etapa costuma durar vários meses e influencia diretamente a disponibilidade comercial.
Além disso, a incorporação ao Sistema Único de Saúde (SUS) depende de avaliação da Comissão Nacional de Incorporação de Tecnologias no SUS (Conitec). Sem esse aval, o tratamento ficará restrito ao setor privado, limitando seu alcance à população de baixa renda.
Próximos passos e desafios para a disponibilização
Após a aprovação, o telisotuzumabe vedotina seguirá para a fase de definição de preço na CMED. Os principais critérios considerados incluem custo‑benefício, impacto orçamentário e comparabilidade com terapias já existentes.
O cronograma previsto pela AbbVie indica que o medicamento deve chegar ao mercado brasileiro no primeiro semestre de 2027, após a conclusão dos processos regulatórios e de precificação.
Para que o SUS passe a oferecer a terapia, será necessário:
- Submissão de dossiê técnico à Conitec
- Realização de análise de custo‑efetividade
- Deliberação e publicação da decisão de incorporação
Essas etapas podem prolongar a disponibilidade pública por mais alguns anos, dependendo da avaliação de evidências clínicas e econômicas.
Enquanto isso, pacientes elegíveis podem buscar o acesso ao medicamento por meio de planos de saúde privados ou programas de assistência farmacêutica oferecidos pela própria AbbVie. A empresa já sinalizou intenção de criar iniciativas de apoio ao diagnóstico precoce e ao tratamento de CPNPC avançado.
Em síntese, a aprovação representa um marco para a oncologia no Brasil, mas a efetiva entrega do benefício à população dependerá de processos administrativos, negociações de preço e avaliações de custo‑efetividade. O acompanhamento desses desdobramentos será essencial para entender o real impacto da terapia no combate ao câncer de pulmão no país.